Nachdem wir uns im Artikel „Wie werden Zusatzstoffe zugelassen?“ mit dem allgemeinen Zulassungsprozess beschäftigt haben, wollen wir uns in diesem Beitrag einen zentralen Punkt im Zulassungsverfahren genauer anschauen: die Bewertung der gesundheitlichen Sicherheit eines Zusatzstoffs.
Diese Aufgabe übernimmt in der Europäischen Union (EU) die Europäische Behörde für Lebensmittelsicherheit, kurz EFSA (European Food Safety Authority). Sie bewertet die vom Antragsteller vorgelegten wissenschaftlichen Informationen im Rahmen einer unabhängigen, objektiven und transparenten Risikobewertung.
Schauen wir uns daher einmal an, welche Informationen der Antragsteller hierzu liefern muss.
Welche Informationen werden als Grundlage für die wissenschaftliche gesundheitliche Risikobewertung benötigt?
Wer einen neuen Lebensmittelzusatzstoff in der Europäischen Union zulassen möchte, muss mehr vorlegen als nur einige toxikologische Studien. Für die wissenschaftliche Bewertung benötigt die EFSA ein umfangreiches Dossier mit Informationen über den Stoff selbst, seine Herstellung und Zusammensetzung, seine vorgesehene Verwendung und die zu erwartende Aufnahme durch Verbraucher. Hinzu kommen biologische und toxikologische Daten.
Die rechtlichen Anforderungen an solche Anträge sind in der Verordnung (EU) Nr. 234/2011 festgelegt. Die aktuelle wissenschaftliche Grundlage für die Bewertung wurde 2026 durch eine neue EFSA-Leitlinie ergänzt. Sie gilt für Anträge, die seit dem 20. Juli 2026 eingereicht werden.
Identität und Charakterisierung des Zusatzstoffs
Zunächst muss eindeutig feststehen, um welchen Stoff es sich handelt. Dazu gehören Angaben zu seiner Identität und seinen charakteristischen Eigenschaften. Der Antragsteller muss unter anderem die chemische Zusammensetzung, die vorgeschlagenen Spezifikationen und entsprechende Analysedaten beschreiben.
Je nach Art des Zusatzstoffs können außerdem weitere physikalisch-chemische Eigenschaften relevant sein, beispielsweise die Partikelgröße und deren Verteilung.
Diese Informationen bilden die Grundlage für die gesamte weitere Bewertung.
Wie wird der Zusatzstoff hergestellt?
Auch das Herstellungsverfahren ist Bestandteil des Antrags. Dabei geht es nicht nur um die eigentliche Herstellung des gewünschten Stoffes. Relevant ist auch, welche Zusammensetzung und welche möglichen Verunreinigungen sich daraus ergeben können.
Der Antragsteller muss deshalb Angaben zum Herstellungsprozess und zum möglichen Vorhandensein von Verunreinigungen machen. Diese Informationen sind unter anderem wichtig, weil sich die toxikologische Bewertung auf das Material beziehen muss, das tatsächlich für die beantragte Verwendung vorgesehen ist.
Bei toxikologischen Untersuchungen muss außerdem nachvollziehbar sein, ob das in den Studien verwendete Testmaterial der vorgeschlagenen oder bestehenden Spezifikation entspricht. Weicht es davon ab, muss der Antragsteller darlegen, warum die Ergebnisse trotzdem für die Bewertung des betreffenden Zusatzstoffs relevant sind.
Was passiert mit dem Zusatzstoff im Lebensmittel?
Ein Zusatzstoff wird nicht ausschließlich als isolierter Stoff betrachtet. Für die Bewertung ist auch relevant, was mit ihm geschieht, nachdem er einem Lebensmittel zugesetzt wurde.
Deshalb müssen Angaben zur Stabilität sowie zur Reaktion und zum Verbleib des Zusatzstoffs im Lebensmittel vorgelegt werden. Je nach Stoff können dabei beispielsweise Veränderungen während der Verarbeitung oder Lagerung eine Rolle spielen.
Wie soll der Zusatzstoff eingesetzt werden?
Ein weiterer wichtiger Bestandteil des Antrags sind die vorgesehenen Verwendungen.
Der Antragsteller muss angeben, in welchen Lebensmittelkategorien der Zusatzstoff eingesetzt werden soll und welche normalen beziehungsweise maximalen Verwendungsmengen vorgesehen sind. Denn eine Zulassung ist nicht einfach mit einer uneingeschränkten Freigabe eines Stoffes gleichzusetzen. Stattdessen wird immer eine konkrete vorgeschlagene Verwendung unter bestimmten Bedingungen bewertet und die Zulassung auch nur für diese erteilt.
Wie hoch könnte die Aufnahme durch Verbraucher sein?
Aus den vorgesehenen Lebensmitteln und Verwendungsmengen ergibt sich die Frage, wie viel des Zusatzstoffs Verbraucher tatsächlich aufnehmen könnten.
Deshalb verlangt das Zulassungsverfahren eine Bewertung der ernährungsbedingten Exposition. Dabei wird abgeschätzt, welchen Mengen verschiedene Verbrauchergruppen unter den vorgesehenen Verwendungsbedingungen ausgesetzt sein könnten.
Diese Information ist für die gesundheitliche Risikobewertung entscheidend. Ein Stoff kann aufgrund seiner Eigenschaften grundsätzlich eine gesundheitlich relevante Wirkung besitzen. Für die Beurteilung des tatsächlichen Risikos muss jedoch zusätzlich bekannt sein, welcher Menge Menschen bei der vorgesehenen Verwendung tatsächlich ausgesetzt sind.
Welche toxikologischen Daten werden benötigt?
Schließlich müssen biologische und toxikologische Daten vorgelegt werden. Die Verordnung (EU) Nr. 234/2011 nennt hierfür verschiedene Kernbereiche, darunter Toxikokinetik (also wie ein Giftstoff im Körper aufgenommen, verteilt, umgewandelt und wieder ausgeschieden wird), subchronische sowie chronische Toxizität (darunter versteht man gesundheitsschädliche Wirkungen, die nach wiederholter beziehungsweise längerfristiger Aufnahme in standardisierten Studien mit bestimmten Expositionszeiträumen untersucht werden), Genotoxizität (also die mögliche Schädigung des genetischen Materials), Karzinogenität (Krebsentstehung) sowie Reproduktions- und Entwicklungstoxizität (also Auswirkungen auf die Fortpflanzungsfähigkeit bzw. Entwicklungsstörungen bei den Nachkommen).
Die toxikologische Bewertung kann unter anderem auf Tierstudien beruhen. Je nach Fragestellung und Datenlage können jedoch auch andere wissenschaftliche Erkenntnisse und Methoden berücksichtigt werden.
Die aktuellen wissenschaftlichen Anforderungen sind jedoch nicht als starre Checkliste zu verstehen, die für jeden Zusatzstoff unabhängig von seinen Eigenschaften exakt dieselben Untersuchungen vorsieht. Die 2026 aktualisierte EFSA-Leitlinie verfolgt einen differenzierten Ansatz und berücksichtigt unter anderem die Charakterisierung des Stoffes, seine vorgeschlagenen Verwendungen und Exposition sowie Informationen zu seinem genotoxischen Potenzial und weitere toxikologische Daten. Auch Aspekte der Umweltsicherheit werden in der neuen Leitlinie berücksichtigt.
Welche Daten im konkreten Fall erforderlich sind, hängt daher unter anderem von den Eigenschaften des Zusatzstoffs, der vorgesehenen Verwendung und der bereits vorhandenen wissenschaftlichen Datenlage ab.
Am Ende soll das Dossier eine wissenschaftliche Bewertung ermöglichen, ob die vorgeschlagenen Verwendungen des Zusatzstoffs unter Berücksichtigung der zu erwartenden menschlichen Exposition gesundheitlich vertretbar sind. Die Verordnung verlangt ausdrücklich, dass die Gesamtbewertung möglicher Risiken für die menschliche Gesundheit im Zusammenhang mit der bekannten oder wahrscheinlichen Exposition des Menschen vorgenommen wird.
Wie läuft die Risikobewertung ab?
Nachdem die erforderlichen Informationen vorliegen, beginnt der wissenschaftliche Teil des Zulassungsverfahrens. Die EFSA prüft anhand der verfügbaren Daten, ob die vorgesehene Verwendung eines Lebensmittelzusatzstoffs gesundheitliche Risiken für Verbraucher erkennen lässt.
Die Risikobewertung folgt dabei einem international etablierten wissenschaftlichen Grundprinzip. Nach der Verordnung (EG) Nr. 178/2002 besteht sie aus vier miteinander verbundenen Schritten: Gefahrenidentifizierung, Gefahrencharakterisierung, Expositionsabschätzung und Risikobeschreibung.
1. Gefahrenidentifizierung: Was könnte gesundheitlich problematisch sein?
Zunächst geht es um die Frage, welche gesundheitsschädlichen Wirkungen von einem Stoff grundsätzlich ausgehen können.
Bei einem Lebensmittelzusatzstoff können dafür beispielsweise toxikologische Untersuchungen, Informationen über seine chemischen Eigenschaften, Daten zu seinem Stoffwechsel oder andere wissenschaftliche Erkenntnisse herangezogen werden. Die EFSA verfügt dafür innerhalb ihres für Lebensmittelzusatzstoffe zuständigen Panels über Fachwissen unter anderem in den Bereichen Toxikologie, Genotoxizität, Reproduktions- und Entwicklungstoxizität, Karzinogenität, Toxikokinetik und Chemie.
Bei dieser ersten Stufe geht es zunächst darum, mögliche gesundheitlich relevante Gefahren zu erkennen. Die Frage lautet also vereinfacht:
„Kann dieser Stoff grundsätzlich eine gesundheitsschädliche Wirkung verursachen?“
Damit ist allerdings noch keine Aussage darüber getroffen, wie groß das tatsächliche Risiko für Verbraucher bei der vorgesehenen Verwendung ist.
2. Gefahrencharakterisierung: Welche Wirkung kann bei welcher Dosis auftreten?
Im nächsten Schritt wird genauer untersucht, welche gesundheitlichen Wirkungen auftreten können und wie diese von der aufgenommenen Dosis abhängen.
Die Gefahrencharakterisierung betrachtet dabei unter anderem die Art und Schwere möglicher gesundheitlicher Auswirkungen sowie – soweit dies anhand der verfügbaren Daten möglich ist – die Beziehung zwischen Dosis und gesundheitsschädlicher Wirkung.
Hier kommen die toxikologischen Untersuchungen aus dem Zulassungsdossier ins Spiel. Je nach Stoff und Datenlage können beispielsweise Untersuchungen zur Genotoxizität, Toxikokinetik oder Toxizität nach wiederholter Aufnahme relevant sein.
Ziel ist es, die toxikologischen Eigenschaften des Stoffes möglichst genau zu charakterisieren und – soweit die Daten dies erlauben – einen Zusammenhang zwischen der aufgenommenen Menge und möglichen gesundheitlichen Wirkungen herzustellen.
Hierzu gehört unter anderem auch, wenn möglich, die Bestimmung des No-Observed-Adverse-Effect Level (NOAEL) und des Acceptable Daily Intake (ADI) Wertes.
Beim NOAEL handelt es sich um die höchste untersuchte Dosis, bei der keine nachteilige Wirkung beobachtet wurde.
Der ADI-Wert gibt die Menge eines Stoffes an, die ein Mensch lebenslang täglich aufnehmen kann, ohne dass nach heutigem wissenschaftlichem Kenntnisstand ein gesundheitlich relevantes Risiko zu erwarten ist. Er wird häufig berechnet, indem der Ausgangspunkt der Bewertung, beispielsweise ein NOAEL, durch einen geeigneten Unsicherheitsfaktor geteilt wird. Ein häufig verwendeter Unsicherheitsfaktor ist hierfür 100.
3. Expositionsabschätzung: Wie viel nehmen Verbraucher tatsächlich auf?
Die Eigenschaften eines Stoffes allein reichen für die Risikobewertung nicht aus. Ebenso wichtig ist die Frage, welcher Menge Verbraucher tatsächlich ausgesetzt sind.
Deshalb wird abgeschätzt, wie viel des Zusatzstoffs über die Ernährung aufgenommen werden könnte. Grundlage dafür sind unter anderem die beantragten Lebensmittel, die vorgesehenen Verwendungsmengen und Informationen über den Verzehr dieser Lebensmittel. Entscheidend für die Bewertung ist somit nicht nur, wie viel Zusatzstoff ein einzelnes Lebensmittel enthält, sondern auch, wie häufig und in welchen Mengen diese entsprechenden Lebensmittel verzehrt werden. Falls der Zusatzstoff bereits für andere Lebensmittelgruppen zugelassen ist, werden auch diese Aufnahmequellen bei der Gesamtbewertung mitberücksichtigt.
Dabei können auch unterschiedliche Verbrauchergruppen berücksichtigt werden, wie beispielsweise Säuglinge, Kinder, Erwachsene und ältere Menschen.
Die Expositionsabschätzung stellt damit eine Verbindung zwischen der Verwendung eines Zusatzstoffs in Lebensmitteln und der tatsächlichen Aufnahme durch den Menschen her.
4. Risikobeschreibung: Was bedeutet das alles zusammen?
Im letzten Schritt werden die Informationen aus den vorherigen Stufen zusammengeführt.
Die wissenschaftliche Bewertung betrachtet also nicht mehr nur die Frage, ob ein Stoff grundsätzlich gesundheitsschädliche Eigenschaften besitzt. Sie berücksichtigt auch, bei welcher Dosis solche Wirkungen auftreten können und welcher Exposition Verbraucherinnen und Verbraucher bei der vorgesehenen Verwendung ausgesetzt wären.
Die EFSA bezeichnet die Risikobeschreibung als den Schritt, in dem Informationen über die Gefahr und die Exposition zusammengeführt werden, um das gesundheitliche Risiko hinsichtlich Wahrscheinlichkeit und Schwere möglicher gesundheitsschädlicher Wirkungen zu beschreiben.
Damit wird ein grundlegender Unterschied zwischen Gefahr und Risiko deutlich:
Ein Stoff kann eine bestimmte gesundheitsschädliche Eigenschaft (Gefahr) besitzen, ohne dass daraus automatisch ein relevantes gesundheitliches Risiko bei jeder denkbaren Exposition folgt. Für die Risikobewertung muss deshalb immer berücksichtigt werden, welcher Menge Menschen tatsächlich ausgesetzt sind.
Das bedeutet umgekehrt nicht, dass eine geringe Exposition ein vorhandenes Gefahrenpotenzial automatisch bedeutungslos macht. Entscheidend ist das Zusammenspiel von Eigenschaften des Stoffes, Dosis-Wirkungs-Beziehung und tatsächlicher Exposition.
Die wissenschaftliche Risikobewertung beantwortet damit eine deutlich präzisere Frage als „Ist der Zusatzstoff giftig oder ungiftig?“. Sie untersucht, ob die vorgesehene Verwendung unter Berücksichtigung der verfügbaren wissenschaftlichen Daten ein gesundheitliches Risiko für Verbraucher erkennen lässt. Dabei werden auch Unsicherheiten und Einschränkungen der verfügbaren Daten berücksichtigt.
Die vier Schritte sind in Abbildung 1 nochmal grafisch dargestellt:
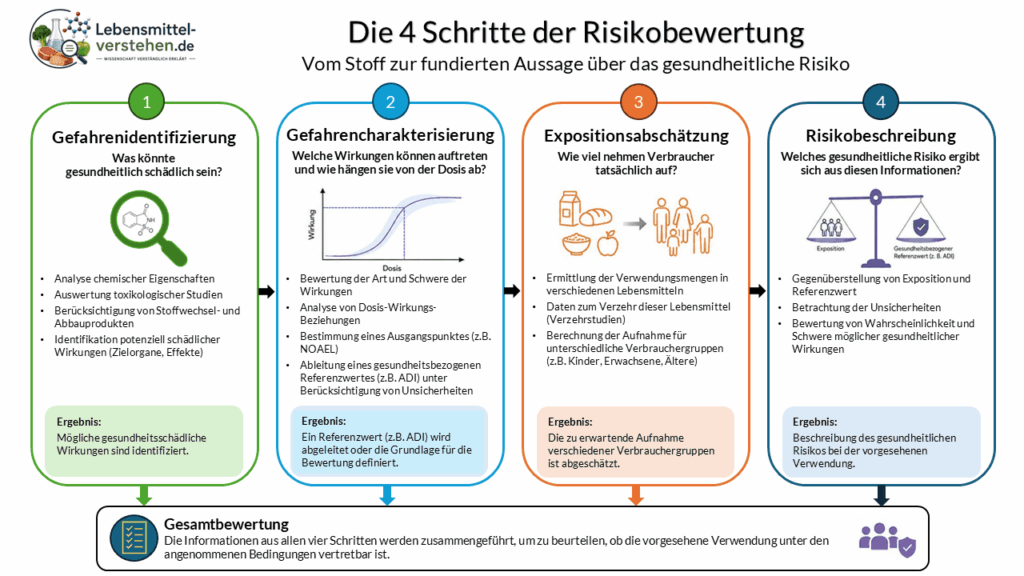
Abbildung 1: Die vier Schritte der Risikobewertung
Diese wissenschaftliche Bewertung bildet anschließend die Grundlage für den regulatorischen Teil des Zulassungsverfahrens. Die Risikobewertung selbst ist dabei von der späteren Entscheidung über das Risikomanagement zu unterscheiden. Das EU-Lebensmittelrecht definiert Risikomanagement ausdrücklich als einen von der Risikobewertung getrennten Prozess, bei dem neben den Ergebnissen der wissenschaftlichen Bewertung gegebenenfalls weitere legitime Faktoren berücksichtigt werden.
Quellen und weiterführende Informationen
Gesetzliche Grundlagen
- Verordnung (EG) Nr. 178/2002 des Europäischen Parlaments und des Rates vom 28. Januar 2002 zur Festlegung der allgemeinen Grundsätze und Anforderungen des Lebensmittelrechts, zur Errichtung der Europäischen Behörde für Lebensmittelsicherheit und zur Festlegung von Verfahren zur Lebensmittelsicherheit
- Verordnung (EG) Nr. 1333/2008 des Europäischen Parlaments und des Rates vom 16. Dezember 2008 über Lebensmittelzusatzstoffe
- Verordnung (EG) Nr. 1331/2008 des Europäischen Parlaments und des Rates vom 16. Dezember 2008 über ein einheitliches Zulassungsverfahren für Lebensmittelzusatzstoffe, Lebensmittelenzyme und Aromen
- Verordnung (EU) Nr. 234/2011 der Kommission vom 10. März 2011 zur Durchführung der Verordnung (EG) Nr. 1331/2008
Wissenschaftliche Fachquellen
- EFSA Panel on Food Additives and Flavourings (FAF): Guidance on the scientific data requirements for an application for authorisation of a food additive submitted under Regulation (EC) No 1331/2008. EFSA Journal, 2026;24(1):e9778
- European Food Safety Authority (EFSA): Food additives
Weiterführende Informationen
Wenn Sie sich intensiver mit der Zulassung und Risikobewertung von Lebensmittelzusatzstoffen beschäftigen möchten, finden Sie bei den folgenden Institutionen weiterführende Informationen:
- European Food Safety Authority (EFSA): Food additive application procedure
https://www.efsa.europa.eu/en/applications/food-additive - European Food Safety Authority (EFSA): Dietary Exposure Tool – DietEx
https://www.efsa.europa.eu/en/science/tools-and-resources/dietex - European Food Safety Authority (EFSA): Uncertainty in scientific assessments
https://www.efsa.europa.eu/de/topics/topic/uncertainty-scientific-assessments